El papel de las modificaciones de las histonas en la patogénesis de la enfermedad renal diabética
Sep 08, 2023
Abstracto:La enfermedad renal diabética (ERD) es la principal causa de enfermedad renal crónica. La patogénesis de la DKD es multifactorial, con varias vías moleculares implicadas. Datos recientes sugieren que la modificación de histonas juega un papel importante en el desarrollo y progresión de la ERD. La modificación de histonas parece inducir estrés oxidativo,inflamación y fibrosisen el riñón diabético. En la presente revisión, resumimos el conocimiento actual sobre la asociación entre la modificación de histonas y la DKD.
Palabras clave:diabetes mellitus; cenfermedad renal crónica; enfermedad renal diabética; modificación de histonas; estrés oxidativo; inflamación; fibrosis

HAGA CLIC AQUÍ PARA OBTENER CISTANCHE PARA TRATAMIENTOS DE ERC
1. Introducción
Enfermedad renal crónica(ERC) afecta al 9,1% de la población mundial y es una causa importante de morbilidad y mortalidad [1]. La nefropatía diabética es la principal causa de ERC y enfermedad renal terminal (ESRD) [2]. Incluso en la prediabetes, hay evidencia de disfunción renal [3]. La disminución de la tasa de filtración glomerular estimada (TFGe) y el aumento de la excreción urinaria de albúmina se acompañan de un mayor riesgo de progresión a ERT y muerte [4]. Además, la ERC es un factor de riesgo de enfermedad cardiovascular (ECV) [5]. Los mecanismos epigenéticos incluyen la metilación del ADN, la modificación de histonas y el microARN (miARN) [6]. La modificación de las histonas ha estado implicada en la patogénesis de la diabetes mellitus, pero los datos emergentes sugieren que también desempeña un papel en la patogénesis de la DKD [7,8]. En la revisión actual, resumimos la evidencia actual sobre la asociación entre las modificaciones de las histonas y la ERD. Es de destacar que la modificación de las histonas parece estar implicada en otras complicaciones microvasculares de la diabetes mellitus, es decir, neuropatía y retinopatía, y también en la patogénesis de la aterosclerosis en estos pacientes [8], pero estas asociaciones están fuera del alcance de la presente revisión.
2. Patogenia de la DKD
la definicioncaracterísticas histopatológicas de la DKDson el engrosamiento de la membrana basal glomerular (MBG), la expansión de la matriz mesangial, la glomeruloesclerosis nodular y las lesiones tubulares y vasculares [9]. p21 juega un papel clave en la hipertrofia de las células glomerulares y mesangiales [10]. La fisiopatología de la ERC se caracteriza por deterioro de la hemodinámica renal, estrés oxidativo, inflamación y un sistema renina-angiotensina-aldosterona (SRAA) desregulado (Tablas 1 y 2) [11]. La hiperfiltración glomerular en la diabetes predispone a la albuminuria, una disminución de la función renal y un daño renal progresivo [12,13]. Además de la hiperglucemia, la hiperfiltración glomerular en pacientes diabéticos también se atribuye a la hiperaminoacidemia, la hipertensión y la obesidad [13]. La hiperinsulinemia estimula la secreción de endotelina 1 (ET-1) en el endotelio y, a su vez, el aumento de los niveles de ET-1 induce vasoconstricción que eventualmente conduce a disfunción vascular [14].
Tabla 1. Principales factores de riesgo de enfermedad renal en pacientes con diabetes mellitus y su manejo

intrarrenalEl estrés oxidativo es otra característica de la DKD.[15,35]. El estrés oxidativo predispone a la inflamación y la fibrosis renal en la ERC [15]. En la diabetes, la proteína que interactúa con la tiorredoxina (Txnip) participa en la patogénesis del estrés oxidativo, la lesión de los podocitos y la apoptosis [16,17]. La lesión mitocondrial en la diabetes está presente en las células tubulares renales, los podocitos, las células mesangiales y las células endoteliales glomerulares [36]. A su vez, la disfunción mitocondrial endotelial glomerular podría aumentar el riesgo de EDR [37]. Además, en los podocitos de pacientes con DKD, la dinámica mitocondrial está alterada [38].
La autofagia representa un mecanismo de preservación de la integridad de los podocitos [39]. La autofagia comprometida está implicada en la patogénesis de la DKD [22,23]. La autofagia interactúa con los productos finales de la glicación avanzada (AGE), el estrés oxidativo, el estrés del retículo endoplásmico (RE), la activación del RAAS y la fibrosis renal en la ERD [22,23]. mTORC1 regula negativamente la autofagia al inhibir la actividad del complejo de activación de la quinasa 1 (ULK1) similar a la autofagia a través de la fosforilación directa [22]. La insulina también altera la actividad autofágica en las células epiteliales del túbulo proximal [24].
La DKD también se caracteriza por la acumulación de proteínas de la matriz extracelular (MEC), colágeno, laminina y fibronectina, en el glomérulo y el tubulointersticio renal, que en última instancia conducen a glomeruloesclerosis y fibrosis tubulointersticial [40]. La patogénesis de la fibrosis renal diabética involucra a varios actores, incluido el factor de crecimiento transformante (TGF-), la proteína quinasa activada por mitógenos (MAPK), Wnt/-catenina, fosfatidil-inositol- 3 quinasa (PI3K)/Akt, JAK/ Vías STAT y Notch, que también interactúan entre sí [25]. El inhibidor del activador del plasminógeno-1 (PAI-1) promueve la acumulación de ECM regulando la fibrinólisis y la activación de la metaloproteinasa de matriz mediada por plasmina y está fuertemente inducido en diversas formas deEnfermedades renales, incluida la DKD.[26]. En pacientes con diabetes mellitus tipo 2, los niveles de PAI-1 estaban inversamente relacionados con la función renal [41].

Varias células inmunitarias tanto del sistema inmunitario innato como del adaptativo también contribuyen a la lesión renal en la ND [18,19]. Además, las moléculas de adhesión celular, incluida la molécula de adhesión intracelular 1 (ICAM-1), la molécula de adhesión de células vasculares 1 (VCAM-1) y la selectina E, quimiocinas que incluyen la proteína quimioatrayente de monocitos-1 (MCP -1) y las citocinas, incluida la interleucina -6 (IL-6), son mediadores inflamatorios de la lesión renal en la ERC [19]. Se ha demostrado que los niveles de MCP-1 predicen la progresión de la enfermedad renal en pacientes diabéticos [42]. El factor nuclear potenciador de la cadena ligera kappa de las células B activadas (NF-κB) es un factor transcripcional que regula la expresión de citocinas inflamatorias, quimiocinas y proteínas de adhesión celular que están implicadas en la ERD [20]. El inflamasoma que contiene el dominio de pirina 3 (NLRP3) de la familia de receptores similares a dominios de unión y oligomerización de nucleótidos, al interactuar con la proteína quinasa activada por mitógenos (MAPK), induce estrés oxidativo, vías de señalización de NF-κB y factores inflamatorios, lo que resulta en alteraciones funcionamiento renal y cambios estructurales que culminan en el desarrollo y progresión de la ERD [21].
Los productos finales de glicación avanzada (AGE) inducidos por la hiperglucemia desempeñan un papel importante en la patogénesis de la DKD [43,44]. Los AGE parecen promover la inflamación renal y la fibrosis en la ERC [44].
En pacientes con diabetes mellitus, la producción de TGF-aumenta en el riñón, lo que facilita el desarrollo de manifestaciones tempranas de DKD [45]. Se demostró que el TGF- estaba regulado positivamente en los compartimentos glomerular y tubulointersticial de modelos animales diabéticos [46]. Además, el TGF-está implicado en la patogénesis de la hipertrofia renal, la glomeruloesclerosis y la fibrosis tubulointersticial observadas en la ERD [47]. La señalización de TGF-/Smad juega un papel crucial en la fibrosis renal, la inflamación [48,49] y la apoptosis de podocitos [50].
La transición epitelial a mesenquimatosa (EMT), que ocurre en las células tubulares después de una lesión, se refiere a un cambio en el fenotipo que se caracteriza por la conversión de marcadores epiteliales a características mesenquimales y genera fibrosis renal [51]. La regulación negativa de la E-cadherina se observa en la EMT [52]. Se ha informado que la transición endotelial a mesenquimatosa (EndMT) en los glomérulos, un subtipo de EMT, podría estar implicada en la patogénesis de la DKD [53,54].
3. Modificación de histonas y DKD
Las modificaciones de las histonas regulan la transcripción de genes, la reparación y la replicación del ADN [55, 56]. Las modificaciones postraduccionales (PTM) ocurren en los residuos de las colas N-terminales de las proteínas histonas, mientras que también se detectan modificaciones en las regiones centrales de las histonas [57]. Los principales PTM de histonas son la acetilación, la metilación, la ubiquitinación y la fosforilación [58].
Cada vez hay más pruebas de que los PTM participan en la regulación de genes asociados con la patogénesis de la diabetes [7,8]. Los PTM de varios genes relacionados con la diabetes y la inflamación se han identificado en monocitos y linfocitos en condiciones diabéticas [59,60]. La expresión persistente de genes y fenotipos creados por una exposición anterior a la hiperglucemia, a pesar del posterior logro del control glucémico, un fenómeno denominado memoria metabólica, podría ser causado por mecanismos epigenéticos y estar asociado con la ERD [61,62]. Varios estudios demostraron las modificaciones no histónicas de las enzimas modificadoras de histonas en el contexto de la ERC [63-65].

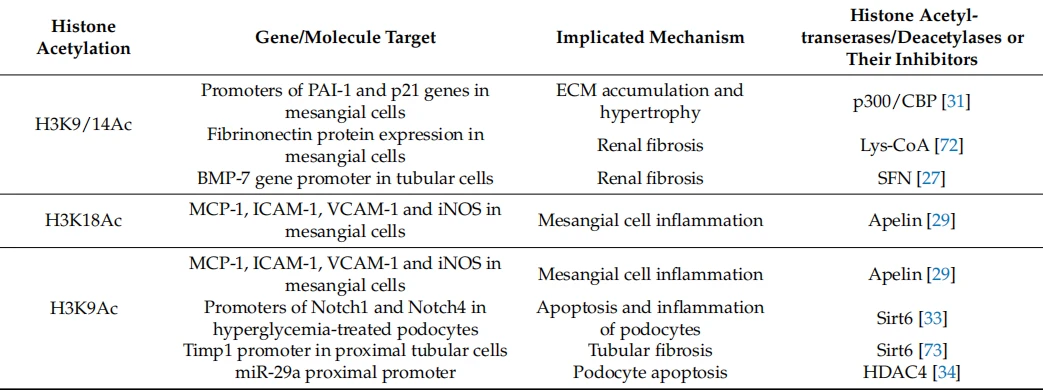
4. Acetilación de histonas y DKD (Tabla 3)
La acetilación de histonas puede desentrañar la cromatina y permitir la unión de factores y cofactores de transcripción que conducen a la expresión genética [55]. La acetilación de histonas, como H3K9Ac, H3K14Ac y H4KAc, generalmente se correlaciona con la expresión génica permisiva, mientras que la desacetilación de histonas se asocia principalmente con la represión transcripcional de genes [66]. La acetilación de histonas es catalizada por histonas acetiltransferasas (HAT) y la desacetilación de histonas por histonas desacetilasas (HDAC) [55]. La proteína de unión a p300/CREB (CBP) y el factor asociado a p300/CBP (PCAF) son algunos de los HAT conocidos [67]. Entre las cuatro clases de HDAC, las sirtuinas (Sirt 1-7) pertenecen a la tercera clase [67].
Los estudios en ratones diabéticos db/db informaron que la glomeruloesclerosis temprana se asoció con una reducción de la acetilación de las histonas H3K9 y H3K23 [68]. Otros estudios demostraron que los niveles de acetilación de H3K9, H3K18 y H3K23 aumentaron en los riñones de ratones diabéticos [29,69]. Además, los niveles de H3K27ac en ratones diabéticos aumentan en comparación con los ratones no diabéticos [70]. Además, el aumento de los niveles de H3K9/14Ac en el riñón diabético afectó principalmente a los núcleos de las células glomerulares y tubulares renales [71]. Otros indicaron que la acetilación de histonas inducida por la hiperglucemia en los sitios H3K18 y H3K9/14 en las células mesangiales [72].
Tabla 3. Efectos de la acetilación de histonas sobre la patogénesis de la enfermedad renal diabética.
5. Acetilación de histonas e inflamación renal en la ERC
En el contexto de la hiperglucemia, el aumento de los niveles de acetilación de H3K9 y H3K18 en las células mesangiales se asoció con la producción de mediadores inflamatorios que incluyen MCP-1, ICAM-1, VCAM-1 y óxido nítrico sintasas inducibles. (iNOS) [29]. Además, los ensayos de ChIP revelaron que el enriquecimiento inducido por PAI de H3K18ac en los promotores de ICAM- 1 y MCP-1 se mitigó después de la eliminación de PCAF junto con niveles de transcripción alterados [69]. Los estudios in vitro demostraron niveles elevados de H3K9ac en los promotores de Notch1 y Notch4 en podocitos tratados con hiperglucemia, mientras que Sirt6 suprimió la transcripción de Notch1 y Notch4 al desacetilar la histona H3K9 y protegió a los podocitos de la apoptosis y la inflamación mediante la inhibición de la vía de Notch [33].
6. Acetilación de histonas y fibrosis renal en la ERC
El enriquecimiento de H3K9/14Ac en los promotores de los genes PAI-1 y p21 en células mesangiales de rata expuestas a hiperglucemia y glomérulos de ratones diabéticos se asoció con una mayor expresión de estos genes [31]. Además, los niveles elevados de H3K9/14Ac en los promotores de genes del factor de crecimiento del tejido conectivo (CTGF), PAI-1 y fibronectina 1 (FN-1) en los riñones de ratones diabéticos se asociaron con la activación de SOMBRERO p300/CBP [71]. Los ensayos de ChIP encontraron niveles elevados de H3 acetilado en los sitios promotores de los genes ET-1, FN en células endoteliales de la vena umbilical humana (HUVEC) [74]. En condiciones de hiperglucemia e hiperinsulinemia en los riñones, los niveles de acetilación de histona H3 en el gen de fibrilina 1 aumentaron [75]. En otro estudio en células tubulares renales, la exposición a la hiperglucemia aumentó el enriquecimiento de H3K18Ac, H3K27Ac y H3K4Me3 pero no de H3K9Ac en los promotores del gen del colágeno [76]. La expresión de Claudin-1 se reguló mediante la desacetilación de las histonas H3 y H4 por Sirt1, mientras que la expresión de Claudin-1 en podocitos indujo el borramiento de los podocitos y resultó en albuminuria [77]. Sirt6 aumentó la acetilación de H3K9 en la región promotora del factor profibrótico Timp1, lo que llevó a la regulación positiva de Timp1 que puede inactivar las metaloproteinasas de matriz (MMP) y reducir la degradación del tejido fibroso [73]. En otro estudio, el ácido 12(S)-hidroxieicosatetraenoico (12(S)-HETE), un lípido oxidado que promueve el estrés oxidativo, indujo la expresión del gen profifibrótico en asociación con el enriquecimiento aumentado de su promotor por H3K9Ac y H3K4me en células mesangiales de rata. 78]. En las células mesangiales, la inhibición de la acetilación de H3K9/14 por Lys-CoA, un inhibidor de la actividad de CBP/p300 HAT, condujo a una disminución de la expresión de la proteína FN [72]. In vitro, la acetilación de H3 inducida por tricostatina A (TSA) se correlacionó con la sobreexpresión de E-cadherina y la disminución de la expresión del gen FN en células epiteliales tubulares tratadas con TGF- 1-[79]. Además, el tratamiento con TSA aumentó la acetilación de sus tonos H3 y H4 en el promotor de la cadherina E, H3 en el promotor Id2 y H4 en el promotor de la proteína morfológica ósea 7 (BMP-7) y posteriormente reguló la expresión de Id2. y BMP-7 [80]. En otro estudio, el tratamiento con sulforafano (SFN) contrarrestó la disminución inducida por la diabetes en la expresión de H3K9/14Ac y los niveles de H3K9/14Ac en el promotor del gen BMP-7, que estuvo acompañada de una regulación positiva de BMP-7 [27] .
Servicio de apoyo:
Correo electrónico:wallence.suen@wecistanche.com
Whatsapp/Tel:+86 15292862950
Comercio:
https://www.xjcistanche.com/cistanche-shop