

Posibles mecanismos moleculares de la fatiga crónica en la COVID de larga duración y otras enfermedades virales, parte 2
Oct 12, 2023
COVID de larga duración y fatiga crónica
Cistanche puede actuar como antifatiga y potenciador de la resistencia, y estudios experimentales han demostrado que la decocción de Cistanche tubulosa podría proteger eficazmente los hepatocitos hepáticos y las células endoteliales dañadas en ratones nadadores que soportan peso, regular positivamente la expresión de NOS3 y promover el glucógeno hepático. síntesis, ejerciendo así eficacia antifatiga. El extracto de Cistanche tubulosa rico en glucósidos feniletanoides podría reducir significativamente los niveles séricos de creatina quinasa, lactato deshidrogenasa y lactato, y aumentar los niveles de hemoglobina (HB) y glucosa en ratones ICR, y esto podría desempeñar un papel antifatiga al disminuir el daño muscular. y retrasar el enriquecimiento de ácido láctico para el almacenamiento de energía en ratones. Las tabletas compuestas de Cistanche Tubulosa prolongaron significativamente el tiempo de natación con carga de peso, aumentaron la reserva de glucógeno hepático y disminuyeron el nivel de urea sérica después del ejercicio en ratones, mostrando su efecto antifatiga. La decocción de Cistanchis puede mejorar la resistencia y acelerar la eliminación de la fatiga en ratones que hacen ejercicio, y también puede reducir la elevación de la creatina quinasa sérica después del ejercicio de carga y mantener normal la ultraestructura del músculo esquelético de los ratones después del ejercicio, lo que indica que tiene los efectos. de potenciación de la fuerza física y antifatiga. Cistanchis también prolongó significativamente el tiempo de supervivencia de los ratones envenenados con nitritos y mejoró la tolerancia contra la hipoxia y la fatiga.
Haga clic en cansancio
¿Por qué estaremos cansados? ¿Cómo podemos solucionar los problemas de fatiga?
【Contacto】Correo electrónico: george.deng@wecistanche.com / WhatsApp:008613632399501/Wechat:13632399501
Según nuestra experiencia de investigación actual [126], lidiar con el virus SARS-CoV-2 en el laboratorio es una experiencia excepcionalmente desafiante y única en comparación con otros virus de ARN similares. Mecanismos potenciales como el aumento de la transmisibilidad [127], el escape inmunológico [128], el fracaso diagnóstico [129] y la reducción de la eficacia de las vacunas han dado lugar al desarrollo de nuevas variantes [130] que contienen mutaciones bastante significativas en sus cuatro dominios proteicos. espiga (S), envoltura (E), membrana (M) y nucleocápside (N). Se ha demostrado que las mutaciones en estos dominios proteicos alteran la infectividad y transmisibilidad de una cepa individual en la comunidad. Quizás lo más preocupante sean las variantes que contienen mutaciones en la proteína S y la capacidad posterior de la variante para evadir las vacunas aprobadas y otras modalidades de tratamiento [131]. El SARS-CoV2 emplea un mecanismo de múltiples capas para corromper las células huésped (Fig. 5). Estos mecanismos potenciales incluyen, entre otros, la unión con el receptor ACE-2 seguida de la internalización en el epitelio alveolar [132-134]; infección después de la interacción activa con la proteasa transmembrana TMPRSS2 [135, 136]; inflamación en el glucocáliz endotelial seguida de alteración del ácido hialurónico [137]; "desprendimiento" de proteína de espiga [138] seguido de inserción en la membrana del huésped a través de vesículas exosomales que propagan la infección a través de la espiga (S), la envoltura (E) y la membrana (M) pseudoviriones encerrados en proteínas [139]; una transcripción directa y rápida de proteínas virales a partir de su ARN de cadena positiva; integración del material genético con el genoma del huésped [140, 141] al ingresar a las células seguido de la explotación de la maquinaria de síntesis de genes del huésped [142]; asumiendo los procesos metabólicos celulares de traducción y transporte de proteínas [143] y, finalmente, aumentando una "tormenta de citocinas" [144] mediante la síntesis de citocinas y quimiocinas inflamatorias (Fig. 5). COVID-19 muestra resultados patológicos complejos y multifacéticos que corrompen casi todos los órganos del cuerpo humano. Como resultado, COVID-19 no es solo una enfermedad viral, sino que su importancia patológica podría extenderse a la inflamación crónica [145-148], la autoinmunidad [149, 150], el cáncer [151] y la neurodegeneración [152-154]. ].
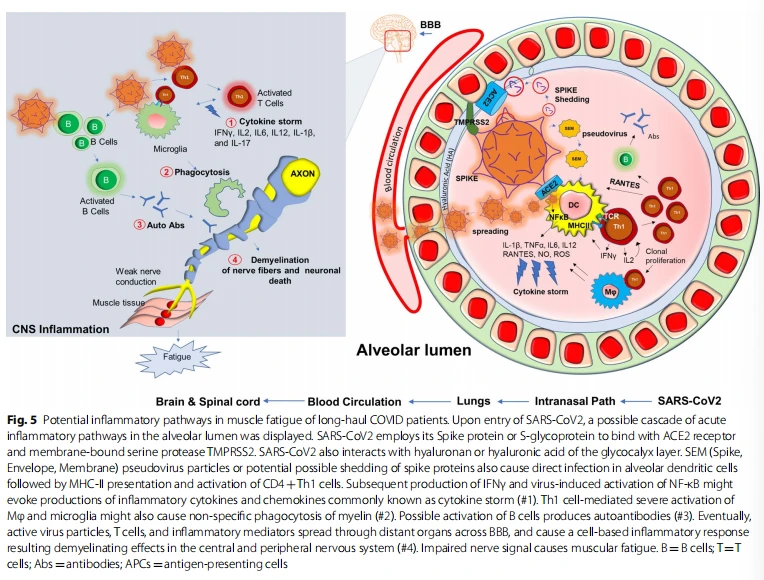
Aunque la COVID-19 se asocia significativamente con la muerte, el 10 % del total de supervivientes presenta una patología crónica que incluye fiebre, debilidad y fatiga muscular. Estos síntomas se conocen en conjunto como secuelas posagudas de COVID-19 (PASC); comúnmente denominados en la literatura y aquí como pacientes con COVID de larga distancia (Long Haulers). Los "transportistas de larga distancia" [155] son en su mayoría PCR negativos para COVID-19 [156], a pesar de los síntomas persistentes. Aunque aún se desconoce el mecanismo subyacente, según la historia de las enfermedades inflamatorias virales, se espera que la desregulación de la respuesta inmune adaptativa [157, 158] pueda ser un componente crítico de la progresión de la enfermedad. La activación de las células CD4+ T1 tras la infección por SARS-CoV2 y la posterior producción de la citoquina antiviral IFN- podría ser beneficiosa (25) para la destrucción inicial del virus; sin embargo, la activación prolongada de estas células T podría resultar en el desarrollo de una respuesta inflamatoria patológica (Fig. 5), que incluye una producción elevada de quimiocinas y citocinas liberadas por macrófagos y microglia activados. Estos factores solubles reclutan y activan células T1 en la microglia, seguido de una activación microglial que causa desmielinización de las fibras neuronales, debilidad sensorial y potencialmente fatiga muscular. En apoyo de esa posibilidad, los pacientes con SARS-CoV2 pueden experimentar una "tormenta de citocinas" caracterizada por producciones aumentadas de citocinas inflamatorias [159] como IL2, IL12, IFN-, IL6 y TNF. Varios informes de casos también destacaron la posible respuesta desmielinizante [160–163] en pacientes infectados por SARS-CoV2-. Un estudio de caso [160] reveló que una mujer de 54-años de edad infectada con SARS-CoV2- ingresó en el hospital después de una convulsión. Una resonancia magnética reveló múltiples lesiones desmielinizantes activas en el cerebro con numerosas anomalías de la sustancia blanca periventricular. También se observaron anomalías hiperintensas de la sustancia blanca en la parte superior de la médula espinal. En otro caso [162], un paciente de 21-años post-COVID-19, que cumplía los criterios clínicos de PASC y COVID de larga duración-19, ingresó después de vómitos intermitentes y malestar durante 4 días. Una resonancia magnética cerebral posterior reveló la presencia de lesiones bilaterales de la cápsula interna posterior y mielitis transversa longitudinalmente extensa (LETM) en la parte superior de la médula espinal. La combinación de la evidencia que muestra una producción exagerada de citocinas inflamatorias, la respuesta desmielinizante en el SNC y el papel de la respuesta inmune adaptativa alterada (Fig. 5) podría explicar los síntomas observados de debilidad muscular crónica, anomalías sensoriales y disfunción cognitiva y autonómica que Se observa en vehículos de larga distancia.
Aunque la evidencia hasta la fecha sugiere que el SARS-CoV2 puede afectar principalmente a las células vasculares e inmunes [164], pocos estudios de cultivos celulares in vitro también informaron una propiedad neuroinvasiva directa del SARS-CoV2 en neuronas derivadas de iPSC [165] y células progenitoras neurales [166 ], lo que fue corroborado además por informes que sugerían una infección directa por SARS-CoV-2 en las neuronas corticales [167].
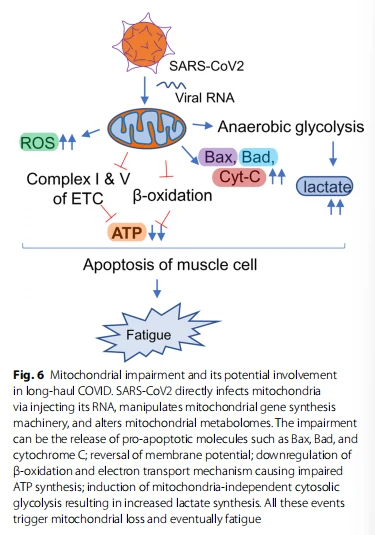
Otra hipótesis que subyace a la patogénesis de la COVID de larga distancia es una alteración bioquímica de las vías metabólicas mitocondriales críticas (Fig. 6). Al igual que el VIH, se encontraron transcripciones de ARN viral del SARS-CoV2 [168] en las mitocondrias del huésped y, por lo tanto, sugieren un papel directo del SARS-CoV2 en la modulación de la función mitocondrial. Durante la etapa aguda de la infección viral, el SARS-CoV2 parece secuestrar la maquinaria mitocondrial del huésped para favorecer la síntesis de ATP mitocondrial y la dinámica mitocondrial para su supervivencia. Sin embargo, se sabe que la infección viral crónica o de larga duración altera el metabolismo energético mitocondrial de la síntesis de ATP; regular positivamente la síntesis y liberación de moléculas proapoptóticas como Bax, Bad y citocromo C; y aumentar las producciones de ROS. De manera similar, la infección crónica por VHC altera el metabolismo energético mitocondrial mediante la inhibición de la actividad de los complejos I y V [175] y disminuye la oxidación de los ácidos grasos [176]. La infección prolongada por VIH también induce la despolarización mitocondrial, la producción de ROS y la activación de la caspasa 3, promoviendo así la muerte mitocondrial acelerada [177]. La infección crónica por SARS-CoV2 también parece inducir las vías alternativas de producción de energía de la glucólisis anaeróbica y la producción de lactato [178], potenciando así la fatiga muscular (Fig. 6).
Neuroinflamación en EM/SFC
Aunque se cree que la neuroinflamación desempeña un papel fundamental en la patogénesis de la EM/SFC, el mecanismo molecular aún es difícil de alcanzar. Los estudios en humanos destinados a evaluar la contribución de las especies inflamatorias en la EM/SFC son limitados, principalmente debido a la dificultad para obtener muestras de líquido cefalorraquídeo y a la falta de estudios de imágenes no invasivos con la potencia adecuada en cohortes validadas [179]. Los estudios de casos y controles que evalúan el líquido cefalorraquídeo recolectado de pacientes con EM/SFC en comparación con muestras comparativas de EM indican un patrón marcadamente alterado de activación inmune del SNC en pacientes con EM/SFC con elevaciones notadas de CCL1 (eotaxina) y una relación inversa entre el antagonista del receptor de interleucina 1 y factor estimulante de colonias 1, factor estimulante de colonias 2 e interleucina 17F, sin efectos sobre la interleucina 1 o la interleucina 1. Además, un estudio [180] evaluó el LCR de pacientes con EM/SFC, lo que sugiere que la desregulación inmune específica del SNC en pacientes con EM/SFC podría contribuir directamente a la patogénesis. Esto sugiere una alteración en la señalización de la interleucina 1 [181-183]. Curiosamente, múltiples estudios que evalúan los patrones de expresión de citocinas en la sangre periférica de pacientes con EM/SFC indican una firma bastante consistente de activación de citocinas proinflamatorias y un patrón general de células T colaboradoras tipo 1 asociado con la activación inmune [184-189].
Según nuestra literatura publicada [190], el suero de EM/SFC provocó producciones de ROS y nitritos en células microgliales cultivadas. Análisis moleculares adicionales revelaron que la producción de ROS inducida por el suero de EM/SFC puede deberse a la participación de receptores para productos finales de glicación avanzada o RAGE. Nuestro estudio también destacó que los pacientes con EM/SFC también podrían demostrar un deterioro de la autofagia que causa una regulación positiva en suero de diferentes marcadores de autofagia, incluidos ATG13 y alfa-sinucleína. También se sabe que la alfa-sinucleína induce la activación microglial [191-193]. Tanto las alfa-sinucleínas oligoméricas [194] como S129P [195] inducen eventos neuroinflamatorios. El deterioro de la autofagia causa directamente el metabolismo mitocondrial y la producción de energía. Estudios recientes también destacan las funciones de la activación de las células T CD4+ve y CD8+ve en la patogénesis de EM/SFC [187]. Mandarano et al. han demostrado que en pacientes con EM/SFC, tanto las células CD4 como las CD8+T tienen una glucólisis reducida y un metabolismo energético mitocondrial defectuoso.
Conclusión
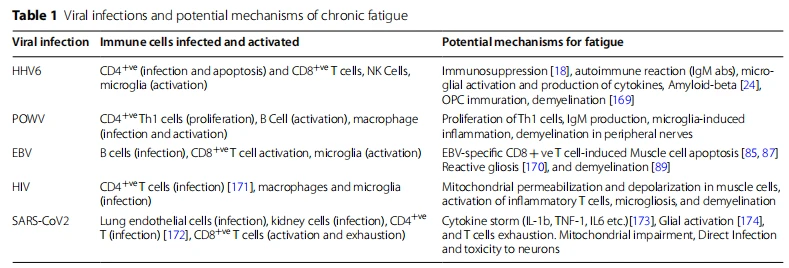
En resumen, la infección viral se asocia frecuentemente con debilidad muscular, fatiga y degeneración. Como mecanismo molecular, la alteración de la inmunidad adaptativa es ampliamente aceptada. Virus como el VEB [196], el HHV6 [197] y el VIH [198] infectan directamente las células T CD4+. Estas células T infectadas proliferan y dialogan con las células presentadoras de antígenos (APC), como las células dendríticas, los macrófagos, las células NK y la microglía (Tabla 1). POWV infecta directamente a los macrófagos. La diafonía estimula la producción de citoquinas inflamatorias, el reclutamiento de células T inflamatorias en el SNC impulsado por quimiocinas, la muerte de las células progenitoras oligodendrogliales, la desmielinización oligodendroglial, la disfunción neuronal en el cerebelo y la médula espinal, lo que resulta en una transmisión sináptica disminuida en la unión neuromuscular. Al igual que en el sistema nervioso central, la neuropatía periférica desmielinizante se observa con frecuencia en todas las enfermedades virales. Las células T CD4+infectadas muestran mecanismos inflamatorios similares de expresión regulada positivamente de citocinas, activación de macrófagos, muerte de células de Schwann [199], desmielinización de nervios periféricos y fatiga muscular.
En otra hipótesis, las células T citotóxicas CD8+ infectadas por el virus se infiltran directamente en el tejido muscular provocando degeneración muscular, que se observa con frecuencia en la infección por EBV y POWV. Sin embargo, no se sabe si el SARS-CoV2 infecta directamente las células T CD4+ o CD8+. Sin embargo, el SARS-CoV2 infecta directamente las APC, como los macrófagos, las células dendríticas y la microglía, provocando una activación celular de las células T CD4+ y Cd8+. Tras su activación, estas células T inflamatorias potencialmente se infiltran en el SNC y aumentan una serie de respuestas desmielinizantes que incluyen activación microglial, muerte de OPC, desmielinización oligodendroglial, alteración de la transmisión sináptica que eventualmente conduce a debilidad muscular y fatiga. Además de eso, también discutimos un mecanismo bioquímico de deterioro mitocondrial y un déficit crónico del metabolismo energético en la patogénesis de las secuelas posagudas de COVID-19. En conjunto, nuestro artículo de revisión plantea la hipótesis de una visión mecanicista de la fatiga muscular crónica debido a una infección viral a largo plazo.

Abreviaturas
EM/SFC Encefalomielitis miálgica/síndrome de fatiga crónica
PASC Secuelas post-aguda de COVID-19
VEB Virus de Epstein-Barr
HHV6 Herpesvirus humano 6
VIH Virus de la inmunodeficiencia humana
Mφ Macrófago COVID-19 Enfermedad por coronavirus 2019
SIN óxido nítrico
ROS Especies reactivas de oxígeno
Expresiones de gratitud
Este trabajo fue apoyado por Simmaron Research Inc., una organización de investigación 501C sin fines de lucro, Incline Village, NV 89451, como resultado de fondos de Fondation Hesse Sibylla, Quebec, CA.
Contribuciones de autor
AR concibió la idea y diseñó la reseña. GG y AR escribieron el artículo de revisión. KK, DP y GA proporcionaron aportes y corrigieron. Todos los autores leyeron y aprobaron el manuscrito final.
Disponibilidad de datos y materiales.
No hay ninguna hoja de datos electrónica asociada con este documento. No hay datos en un repositorio electrónico.
Declaraciones
Aprobación ética y consentimiento para participar.
Ninguna parte de este artículo de revisión, incluidas imágenes y textos, ha sido publicada o reproducida anteriormente en ningún libro, artículo u otra literatura publicada. Las imágenes son originales y no están copiadas de ninguna otra fuente.
Consentimiento para publicación
Todos los autores dieron su consentimiento para publicar este artículo de revisión.
Conflicto de intereses
AR, GG, JA y DP son empleados de Simmaron Research INC, una organización de investigación sin fines de lucro 501C. Todos los autores declaran no tener intereses en competencia.
Referencias
1. Rasa S, Nora-Krukle Z, Henning N, Eliassen E, Shikova E, Harrer T, Scheibenbogen C, Murovska M, Prusty BK. Red europea sobre MC: infecciones virales crónicas en encefalomielitis miálgica/síndrome de fatiga crónica (EM/SFC). J Transl Med. 2018;16(1):268.
2. Bateman L, Bested AC, Bonilla HF, Chheda BV, Chu L, Curtin JM, Dempsey TT, Dimmock ME, Dowell TG, Felsenstein D, et al. Encefalomielitis miálgica/síndrome de fatiga crónica: fundamentos del diagnóstico y tratamiento. Mayo Clin Proc. 2021;96(11):2861–78.
3. VanNess JM, Stevens SR, Bateman L, Stiles TL, Snell CR. Malestar postesfuerzo en mujeres con síndrome de fatiga crónica. J Salud de la Mujer (Larchmt). 2010;19(2):239–44.
4. May M, Milrad SF, Perdomo DM, Czaja SJ, Fletcher MA, Jutagir DR, Hall DL, Klimas N, Antoni MH. El malestar post-esfuerzo se asocia con una mayor carga de síntomas y angustia psicológica en pacientes diagnosticados con síndrome de fatiga crónica. J Psicosom Res. 2020;129: 109893.
5. Acharyya S, Villalta SA, Bakkar N, Bupha-Intr T, Janssen PM, Carathers M, Li ZW, Beg AA, Ghosh S, Sahenk Z. La interacción de la señalización IKK/NF-κB en macrófagos y miofibras promueve la degeneración muscular en Distrofia muscular de Duchenne. J Clin Investig. 2007;117(4):889–901.
6. Maes M, Twisk F. Por qué la encefalomielitis miálgica/síndrome de fatiga crónica (EM/SFC) puede matarle: los trastornos en las vías inflamatorias y del estrés oxidativo y nitrosativo (IO&NS) pueden explicar los trastornos cardiovasculares en la EM/SFC. Neuroendocrinol Lett. 2009;30(6):677–93.
7. Rasa S, Nora-Krukle Z, Henning N, Eliassen E, Shikova E, Harrer T, Scheibenbogen C, Murovska M, Prusty BK. Infecciones virales crónicas en encefalomielitis miálgica/síndrome de fatiga crónica (EM/SFC). J Transl Med. 2018;16(1):1–25.
8. Komarof AL, Gupta S, Salit IE. Síndrome de fatiga crónica posviral: perspectivas en virología médica. Elsevier; 1992. pág. 235–253.
9. López-León S, Wegman-Ostrosky T, Perelman C, Sepúlveda R, Rebolledo PA, Cuapio A, Villapol S. Más de 50 efectos a largo plazo de COVID-19: una revisión sistemática y un metanálisis. Representante científico 2021;11(1):16144.
10. Buchwald D, Cheney PR, Peterson DL, Henry B, Wormsley SB, Geiger A, Ablashi DV, Salahuddin SZ, Saxinger C, Biddle R, et al. Una enfermedad crónica caracterizada por fatiga, trastornos neurológicos e inmunológicos e infección activa por el virus del herpes humano tipo 6. Ann Intern Med. 1992;116(2):103–13.
11. Reeves WC, Pellett PE, Gary H Jr. La controversia sobre el síndrome de fatiga crónica. Ann Intern Med. 1992;117(4):343–4.
12. Kato Y, Kamijima S, Kashiwagi A, Oguri T. Síndrome de fatiga crónica, un caso de título alto de anticuerpos anti-HHV-6 y uno asociado con hiperaldosteronismo primario. Nihon Rinsho. 1992;50(11):2673–8.
13. Yalcin S, Kuratsune H, Yamaguchi K, Kitani T, Yamanishi K. Prevalencia del virus del herpes humano 6 variantes A y B en pacientes con síndrome de fatiga crónica. Microbiol Inmunol. 1994;38(7):587–90.
14. Obel N, Høier-Madsen M, Kangro H. Hallazgos serológicos y clínicos en pacientes con evidencia serológica de infección reactivada por el virus de Epstein-Barr. APMIS: actas patológicas, microbiológicas e inmunológicas escandinavas. 1996;104(6):424–8.
15. Patnaik M, Komarof AL, Conley E, Ojo-Amaize EA, Peter JB. Prevalencia de anticuerpos IgM contra el antígeno temprano del herpesvirus humano 6 (p41/38) en pacientes con síndrome de fatiga crónica. J Infectar Dis. 1995;172(5):1364–7.
16. Lusso P. HHV-6 y el sistema inmunológico: mecanismos de inmunomodulación y escape viral. J Clin Virol. 2006;37(Suplemento 1):S4-10.
17. Iampietro M, Morissette G, Gravel A, Flamand L. Inhibición de la expresión del gen de la interleucina -2 por la proteína del tegumento del herpesvirus humano 6B U54. J Virol. 2014;88(21):12452–63.
18. Li L, Gu B, Zhou F, Chi J, Wang F, Peng G, Xie F, Qing J, Feng D, Lu S, et al. El herpesvirus humano 6 suprime la proliferación de células T mediante la inducción de la detención del ciclo celular en células infectadas en la fase G2/M. J Virol. 2011;85(13):6774–83.
19 Wu H, Fu S, Zhao M, Lu L, Lu Q. Desregulación de la muerte celular y sus mecanismos epigenéticos en el lupus eritematoso sistémico. Moléculas. 2016;22(1):30.
20. Murray PD, McGavern DB, Pease LR, Rodriguez M. Fuentes celulares y objetivos de protección mediada por IFN gamma contra la desmielinización viral y los déficits neurológicos. Eur J Immunol. 2002;32(3):606–15.
21. TD en negrita, Ernst JD. Producción de IFN dependiente de células T CD4+ por células T efectoras CD8+ en la infección por Mycobacterium tuberculosis. J Inmunol. 2012;189(5):2530–6.
22. Ivashkiv LB. IFN: señalización, epigenética y funciones en la inmunidad, el metabolismo, las enfermedades y la inmunoterapia contra el cáncer. Nat Rev Inmunol. 2018;18(9):545–58.
23. Couper KN, Blount DG, Riley EM. IL-10: el regulador maestro de la inmunidad a las infecciones. J Inmunol. 2008;180(9):5771–7.
24. Bortolotti D, Gentili V, Rotola A, Caselli E, Rizzo R. HHV-6Una infección induce la expresión de beta amiloide y la activación de las células microgliales. Alzheimer Res Ther. 2019;11(1):104.
25. Jain N, Smirnovs M, Strojeva S, Murovska M, Skuja S. El alcoholismo crónico y la infección por HHV-6 promueven sinérgicamente fenotipos microgliales neuroinflamatorios en la sustancia negra del cerebro humano adulto. Biomedicinas. 2021;9(9):1216.
26. Knox KK, Carrigan DR. Infección activa por herpesvirus humano (HHV-6) del sistema nervioso central en pacientes con SIDA. J Adquirir Immune Defc Syndr Hum Retrovirol. 1995;9(1):69–73.
27. Pietilainen-Nicklen J, Virtanen JO, Uotila L, Salonen O, Farkkila M, Koskiniemi M. HHV-6-positividad en enfermedades con desmielinización. J Clin Virol. 2014;61(2):216–9.
28 Tanuma N, Miyata R, Nakajima K, Okumura A, Kubota M, Hamano SI, Hayashi M. Cambios en los biomarcadores del líquido cefalorraquídeo en encefalopatía aguda/convulsiones febriles asociadas al herpesvirus humano-6-. Mediat Infamm. 2014;2014:1.
29. Berzero G, Campanini G, Vegezzi E, Paoletti M, Pichiecchio A, Simoncelli AM, Colombo AA, Bernasconi P, Borsani O, Di Matteo A, et al. Encefalitis por herpesvirus humano 6 en huéspedes inmunocompetentes e inmunocomprometidos. Neurol Neuroimmunol Neuroinfamm. 2021;8(2):e942.
30. ZerrDM. Enfermedad por herpesvirus humano 6 (HHV-6) en el contexto de un trasplante. Opinión actual Infect Dis. 2012;25(4):438–44.
31. Pietiläinen-Nicklén J, Virtanen JO, Uotila L, Salonen O, Färkkilä M, Koskiniemi M. HHV-6-positividad en enfermedades con desmielinización. J Clin Virol. 2014;61(2):216–9.
32. Prusty BK, Böhme L, Bergmann B, Siegl C, Krause E, Mehlitz A, Rudel T. El estrés oxidativo desequilibrado provoca la persistencia de clamidia durante la coinfección no productiva por el virus del herpes humano. Más uno. 2012;7(10): e47427.
33. Reynaud JM, Horvat B. Herpesvirus humano 6 y neuroinfamación. ISRN Virol. 2013;2013: 834890.
34. Prusty BK, Gulve N, Govind S, Krueger GRF, Feichtinger J, Larcombe L, Aspinall R, Ablashi DV, Toro CT. Infección activa por HHV-6 de células cerebelosas de Purkinje en trastornos del estado de ánimo. Microbiol frontal. 1955;2018:9.
35. Murakami Y, Tanimoto K, Fujiwara H, An J, Suemori K, Ochi T, Hasegawa H, Yasukawa M. La infección por herpesvirus humano 6 altera la señalización del receptor tipo peaje. Virol J. 2010;7(1):1–5.

36. Reynaud JM, Jégou JF, Welsch JC, Horvat B. Infección por herpesvirus 6A humano en ratones transgénicos CD46: persistencia viral en el cerebro y aumento de la producción de quimiocinas proinflamatorias a través del receptor tipo Toll 9. J Virol. 2014;88(10):5421–36.
37. Horvat RT, Wood C, Josephs SF, Balachandran N. Transactivación del promotor del virus de la inmunodeficiencia humana por las cepas GS y Z-29 del herpesvirus humano 6 (HHV-6} en linfocitos T humanos primarios e identificación de transactivar fragmentos del gen HHV-6(GS). J Virol. 1991;65(6):2895–902.
38. Mock DJ, Chugh P, Kim B, Pröschel C, Dietrich J, Strathmann F, Blumberg BM, Mayer-Pröschel M. Caracterización de HHV-6 específicos y genes del ciclo celular implicados en células G1/S mediadas por virus -detención del ciclo de precursores gliales. Retrovirología. 2006;3(1):S65.
39. Campbell A, Hogestyn JM, Folts CJ, López B, Pröschel C, Mock D, MayerPröschel M. La expresión del transcrito U94A asociado a la latencia del herpesvirus humano 6A interrumpe la migración de progenitores de oligodendrocitos humanos. Representante de ciencia ficción 2017;7(1):3978.
40. Steiner I. Infección por virus del herpes del sistema nervioso periférico. Handb Clin Neurol. 2013;115:543–58.
41. Hüfner K, Arbusow V, Himmelein S, Derfuss T, Sinicina I, Strupp M, Brandt T, Theil D. La prevalencia del herpesvirus humano 6 en los ganglios sensoriales humanos y su coexistencia con alfa-herpesvirus. J Neurovirol. 2007;13(5):462–7.
42. McLean DM, McQueen EJ, Petite HE, MacPherson LW, Scholten TH, virus Ronald K. Powassan: investigaciones de campo en el norte de Ontario, 1959 a 1961. Can Med Assoc J. 1962;86(21):971 .
43. Piantadosi A, Rubin DB, McQuillen DP, Hsu L, Lederer PA, Ashbaugh CD, Dufalo C, Duncan R, Thon J, Bhattacharyya S, et al. Casos emergentes de encefalitis por virus Powassan en Nueva Inglaterra: presentación clínica, imágenes y revisión de la literatura. Clin Infect Dis. 2016;62(6):707–13.
44. Frost HM, Schotthoefer AM, Thomm AM, Dupuis AP 2nd, Kehl SC, Kramer LD, Fritsche TR, Harrington YA, Knox KK. Evidencia serológica de infección por el virus Powassan en pacientes con sospecha de enfermedad de Lyme(1). Enfermedad infecciosa emergente. 2017;23(8):1384–8.
45. Koester TM, Timothy P, Meece JK, Osborn RA, Frost HM. Sospecha de infección neuroinvasiva por virus Powassan en un paciente pediátrico. Clin Med Res. 2020;18(2–3):95–8.
46. Grygorczuk S, Osada J, Toczylowski K, Sulik A, Czupryna P, MoniuszkoMalinowska A, Kondrusik M, Swierzbinska R, Dunaj J, Pancewicz S, et al. Las poblaciones de linfocitos y su migración al sistema nervioso central en la encefalitis transmitida por garrapatas. Garrapatas Enfermedad transmitida por garrapatas. 2020;11(5): 101467.
47. Yu Q, Matkovic E, Reagan-Steiner S, Denison AM, Osborn R, Salamat SM. Un caso fatal de encefalitis por virus de Powassan. J Neuropathol Exp Neurol. 2020;79(11):1239–43.
48. Fatmi SS, Zehra R, Carpenter DO. Virus Powassan, nueva enfermedad reemergente transmitida por garrapatas. Frente de Salud Pública. 2017;5:342.
49. Holbrook MR, Aronson JF, Campbell GA, Jones S, Feldmann H, Barrett AD. Un modelo animal para el flavivirus transmitido por garrapatas y el virus de la fiebre hemorrágica de Omsk. J Infectar Dis. 2005;191(1):100–8.
50. Katchar K, Drouin EE, Steere AC. Células asesinas naturales y células T asesinas naturales en la artritis de Lyme. Artritis Res Térmica. 2013;15(6):R183.
51 Stricker RB, extremo EE. Células asesinas naturales en la enfermedad de Lyme crónica. Vacuna Clin Inmunol. 2009;16(11):1704.
52. Ye J, Zhu B, Fu ZF, Chen H, Cao S. Estrategias de evasión inmune de los flavivirus. Vacuna. 2013;31(3):461–71.
53. Hermance ME, Santos RI, Kelly BC, Valbuena G, Thangamani S. Objetivos de infección de células inmunes en la interfaz garrapata-piel durante la transmisión del virus Powassan. Más uno. 2016;11(5): e0155889.
54. Ahantarig A, Růzek D, Vancová M, Janowitz A, St'astná H, Tesarová M, Grubhofer L. Infección por el virus de la encefalitis transmitida por garrapatas de macrófagos de ratón cultivados. Intervirología. 2009;52(5):283–90.
55. Dong Z, Edelstein MD, Glickstein LJ. Las células T CD8+ se activan durante las primeras respuestas inmunitarias Th1 y Th2 en un modelo murino de enfermedad de Lyme. Infectar inmune. 1997;65(12):5334–7.
56. Wormser GP, McKenna D, Scavarda C, Cooper D, El Khoury MY, Nowakowski J, Sudhindra P, Ladenheim A, Wang G, Karmen CL. Coinfecciones en personas con enfermedad de Lyme temprana, Nueva York, EE. UU. Enfermedad infecciosa emergente. 2019;25(4):748.
57. Kluczewska E, Pietruszewski J, Marszal E. Neuroimagen en un proceso de desmielinización crónica después de una encefalomielitis transmitida por garrapatas. Neurol Neurochir Pol. 2003;37(Suplemento 2):53–61.
58. Neumann B, Schulte-Mattler W, Brix S, Poschl P, Jilg W, Bogdahn U, Steinbrecher A, Kleiter I. Función del sistema nervioso autónomo y periférico en la encefalitis aguda transmitida por garrapatas. Comportamiento cerebral. 2016;6(8): e00485.
59. Mandl CW. Pasos del ciclo de replicación del virus de la encefalitis transmitida por garrapatas que afectan la neuropatogénesis. Resolución de virus. 2005;111(2):161–74.
60. Jackson AC. Debilidad en las piernas asociada con la infección por el virus Powassan – Ontario. Can Dis Wkly Rep. 1989;15(24):123–4.
61. CfD C. Prevención: brote de encefalitis de Powassan – Maine y Vermont, 1999–2001. MMWR Morb Mortal Wkly Rep. 2001;50(35):761–4.

62 Santos RI, Hermance ME, Gelman BB, Thangamani S. Astas ventrales de la médula espinal y participación de órganos linfoides en la infección por el virus Powassan en un modelo de ratón. Virus. 2016;8(8):220.
63. Hoover SE, Kawada J, Wilson W, Cohen JI. Eliminación orofaríngea del virus de Epstein-Barr en ausencia de células B circulantes. J Infectar Dis. 2008;198(3):318–23.
64. Células Küppers R. B bajo influencia: la transformación de las células B por el virus de Epstein-Barr. Nat Rev Inmunol. 2003;3(10):801–12.
65. Bolardo CM, Cohen JI. Cómo trato la enfermedad crónica activa por virus de Epstein-Barr de células T. Sangre. 2018;131(26):2899–905.
66. Jakhmola S, Jha HC. Respuesta de las células gliales a la infección por el virus de Epstein-Barr: una contribución plausible a las reacciones inflamatorias asociadas al virus en el cerebro. Virología. 2021;559:182–95.
67. Hassani A, Corboy JR, Al-Salam S, Khan G. El virus Epstein-Barr está presente en el cerebro de la mayoría de los casos de esclerosis múltiple y puede afectar a más que solo las células B. Más uno. 2018;13(2): e0192109.
68. Kim KD, Tanizawa H, De Leo A, Vladimirova O, Kossenkov A, Lu F, Showe LC, Noma KI, Lieberman PM. Especificaciones epigenéticas de los sitios de acoplamiento de los cromosomas del huésped para el virus de Epstein-Barr latente. Comuna Nacional. 2020;11(1):877.
69. Lay JD, Tsao CJ, Chen JY, Kadin ME, Su IJ. Regulación positiva del gen del factor de necrosis tumoral alfa por el virus de Epstein-Barr y activación de macrófagos en células T infectadas por el virus de Epstein-Barr en la patogénesis del síndrome hemofagocítico. J Clin invertir. 1997;100(8):1969–79.
70. Cahir-McFarland ED, Carter K, Rosenwald A, Giltnane JM, Henrickson SE, Staudt LM, Kief E. Papel de NF-kappa B en la supervivencia celular y la transcripción de la proteína de membrana latente 1- que expresa o Epstein-Barr Células infectadas con virus de latencia III. J Virol. 2004;78(8):4108–19.
71. Lang HL, Jacobsen H, Ikemizu S, Andersson C, Harlos K, Madsen L, Hjorth P, Sondergaard L, Svejgaard A, Wucherpfennig K. Una base funcional y estructural para la reactividad cruzada de TCR en la esclerosis múltiple. Nat Inmunol. 2002;3(10):940–3.
72. Goltzman G, Nagornov S, Horwitz M, Rapoport MJ. Infecciones por el virus de Epstein-Barr en adultos: un desafío diagnóstico. Harefuah. 2000;138(8):640–3.
73. Cohen JI. Infección por el virus de Epstein-Barr. N Inglés J Med. 2000;343(7):481–92.
74 Eapen M, Hostetter M, Neglia JP. Esplenomegalia masiva y mononucleosis infecciosa asociada al virus de Epstein-Barr en un paciente con enfermedad de Gaucher. J Pediatr Hematol Oncol. 1999;21(1):47.
75. Shah J, Lingiah V, Pyrsopoulos N, Galan M. Lesión hepática aguda debido a una infección grave por el virus de Epstein-Barr. Representante de caso ACG J. 2020;7(2): e00325.
76. Gruta I, Mimouni D, Huerta M, Mimouni M, Cohen D, Robin G, Pitlik S, Green MS. Presentación clínica y de laboratorio de la mononucleosis infecciosa EBV positiva en adultos jóvenes. Infección epidemiol. 2003;131(1):683–9.
77. White PD, Thomas JM, Amess J, Grover SA, Kangro HO, Clare AW. La existencia de un síndrome de fatiga tras la fiebre glandular. Psicología Médica. 1995;25(5):907–16.
78. Kerr JR. La regulación positiva del gen -2 inducida por el virus de Epstein-Barr identifica un subtipo particular de síndrome de fatiga crónica/encefalomielitis miálgica. Pediatra frontal. 2019;7:59.
79 Kerr J. Regulación positiva del gen de respuesta de crecimiento temprano en la encefalomielitis miálgica/síndrome de fatiga crónica (EM/SFC) asociada al virus de Epstein-Barr (EBV). Biomoléculas. 2020;10(11):1484.
80 Schreiber SS, Tocco G, Shors TJ, Thompson RF. Activación de genes tempranos inmediatos después del estrés agudo. NeuroInforme. 1991;2(1):17.
81. Knapska E, Kaczmarek L. Un gen para la plasticidad neuronal en el cerebro de los mamíferos: Zif268/Egr-1/NGFI-A/Krox-24/TIS8/ZENK? Prog. Neurobiol. 2004;74(4):183–211.
82. Buchwald D, Sullivan JL, Leddy S, Komarof AL. Síndrome de infección crónica por el virus de Epstein-Barr y polimialgia reumática. J Reumatol. 1988;15(3):479–82.
83. Buchwald D, Goldenberg DL, Sullivan JL, Komarof AL. El síndrome de infección crónica y activa por el virus de Epstein-Barr y la fibromialgia primaria. Artritis Reumatica. 1987;30(10):1132–6.
84. Kobayashi N, Mitsui T, Ogawa Y, Iriuchishima H, Takizawa M, Yokohama A, Saitoh T, Koiso H, Tsukamoto N, Murakami H, et al. Un caso raro de infección crónica activa por el virus de Epstein-Barr (VEB) acompañada de infiltración de células T CD8+ infectadas por el VEB en el músculo. J Pediatr Hematol Oncol. 2018;40(3):e171–5.
85. Ishikawa T, Zhu BL, Li DR, Zhao D, Maeda H. La miocarditis por el virus de Epstein-Barr como causa de muerte súbita: dos casos de autopsia. Int J Legal Med. 2005;119(4):231–5.
86. Serafni B, Rosicarelli B, Veroni C, Mazzola GA, Aloisi F. Las células T CD8 específicas del virus de Epstein-Barr se infiltran selectivamente en el cerebro en la esclerosis múltiple e interactúan localmente con las células infectadas por virus: una pista para un mecanismo inmunopatológico impulsado por virus. J Virol. 2019;93(24):e00980.
87. Koga M, Fujiwara M, Ariga S, Isumi H, Tashiro N, Matsubara T, Furukawa S. CD8+ Los linfocitos T se infiltran en el miocardio en la miocarditis fulminante por virus del herpes. Pediatr Pathol Mol Med. 2001;20(3):189–95.
88. Ascherio A, Munger KL. EBV y autoinmunidad. Curr Top Microbiol Immunol. 2015;390(Parte 1):365–85.
89. Houen G, Trier NH, Frederiksen JL. Virus de Epstein-Barr y esclerosis múltiple. Inmunol frontal. 2020;11: 587078.
90. Pender MP, Csurhes PA, Smith C, Douglas NL, Neller MA, Matthews KK, Beagley L, Rehan S, Crooks P, Hopkins TJ, et al. Terapia con células T específicas del virus de Epstein-Barr para la esclerosis múltiple progresiva. Perspectiva de la JCI. 2018.
91. Imran TF, Yick F, Verma S, Estiverne C, Ogbonnaya-Odor C, Thiruvarudsothy S, Reddi AS, Kothari N. Nefritis lúpica: una actualización. Clin Exp Nephrol. 2016;20(1):1–13.
92. Harley JB, James JA. La infección por el virus de Epstein-Barr induce autoinmunidad por lupus. Bull NYU Hosp Jt Dis. 2006;64(1–2):45–50.
93. Jilek S, Kuhle J, Meylan P, Reichhart MD, Pantaleo G, Du Pasquier RA. Encefalopatía grave post-EBV asociada con una respuesta inmune específica de la glicoproteína de oligodendrocitos de mielina. J Neuroinmunol. 2007;192(1–2):192–7.
94. Grau JM, Masanes F, Pedrol E, Casademont J, Fernández-Sola J, Urbano-Márquez A. Infección por el virus de la inmunodeficiencia humana tipo 1 y miopatía: relevancia clínica del tratamiento con zidovudina. Ana Neurol. 1993;34(2):206–11.
95. Dudgeon WD, Phillips KD, Carson JA, Brewer RB, Durstine JL, Hand GA. Contrarrestar la atrofia muscular en personas infectadas por el VIH. VIH Med. 2006;7(5):299–310.
96. Grupo VIHNSS: Síndrome de debilidad neuromuscular asociado al VIH. SIDA 2004;18(10):1403–1412.
97. Gomes-Neto M, Rodríguez I, Ledo AP, Vieira JPB, Brites C. Fuerza muscular y capacidad aeróbica en pacientes infectados por el VIH: una revisión sistemática y un metanálisis. J Adquirir Immune Defc Syndr. 2018;79(4):491–500.
98. Erlandson KM, Schrack JA, Jankowski CM, Brown TT, Campbell TB. Deterioro funcional, discapacidad y fragilidad en adultos que envejecen con infección por VIH. Representante actual sobre VIH/SIDA 2014;11(3):279–90.
99. Morgello S, Wolfe D, Godfrey E, Feinstein R, Tagliati M, Simpson DM. Anomalías mitocondriales en la miopatía asociada al virus de la inmunodeficiencia humana. Acta Neuropathol. 1995;90(4):366–74.
100. Blanco AJ. Toxicidad mitocondrial y terapia contra el VIH. Infección por transmisión sexual. 2001;77(3):158–73.
101. Thangaraj A, Periyasamy P, Liao K, Bendi VS, Callen S, Pendyala G, Buch S. VIH-1 Activación microglial mediada por TAT: papel de la disfunción mitocondrial y la mitofagia defectuosa. Autofagia. 2018;14(9):1596–619.
102. Jacotot E, Ravagnan L, Loefer M, Ferri KF, Vieira HL, Zamzami N, Costantini P, Druillennec S, Hoebeke J, Briand JP, et al. La proteína R viral del VIH-1 induce la apoptosis mediante un efecto directo sobre el poro de transición de permeabilidad mitocondrial. J Exp Med. 2000;191(1):33–46.
103. Deniaud A, Brenner C, Kroemer G. Permeabilizacion de la membrana mitocondrial por VIH-1 Vpr. Mitocondria. 2004;4(2–3):223–33.
104. Lv T, Cao W, Li T. Activación inmunitaria e inflamación relacionadas con el VIH: conocimientos y estrategias actuales. J Immunol Res. 2021;2021:7316456.
105. Jardín GA. Microglia en la neurodegeneración asociada al virus de la inmunodeficiencia humana. Glía. 2002;40(2):240–51.
106. Schlote W. Encefalopatía por VIH. Verh Dtsch Ges Pathol. 1991;75:51–60.
107. Germaniskis L, cantante EJ. VIH y neuropatía periférica. J Int Assoc Phys Atención del SIDA. 1995;1(6):30–3.
108. Aquaro S, Calio R, Balzarini J, Bellocchi MC, Garaci E, Perno CF. Macrófagos e infección por VIH: enfoques terapéuticos hacia este reservorio estratégico de virus. Res. antivirus. 2002;55(2):209–25.
109. Merrill JE, Chen IS. VIH-1, macrófagos, células gliales y citocinas en la enfermedad del sistema nervioso del SIDA. FASEB J. 1991;5(10):2391–7.
110. Mellado M, Rodríguez-Frade JM, Vila-Coro AJ, de Ana AM, Martínez AC. Control de quimiocinas de la infección por VIH-1. Naturaleza. 1999;400(6746):723–4.
111. Blanpain C, Libert F, Vassart G, Parmentier M. CCR5 y la infección por VIH. Canales de recepción. 2002;8(1):19–31.
112. Roy A, Jana A, Yatish K, Freidt MB, Fung YK, Martinson JA, Pahan K. Las especies reactivas de oxígeno regulan positivamente CD11b en la microglía a través del óxido nítrico: implicaciones para las enfermedades neurodegenerativas. Biol Med de radicales libres. 2008;45(5):686–99.
113. Mangino G, Famiglietti M, Capone C, Veroni C, Percario ZA, Leone S, Fiorucci G, Lulf S, Romeo G, Agresti C, et al. El tratamiento con nef miristoilado contra el VIH -1 de células microgliales murinas activa la óxido nítrico sintasa inducible, la producción de NO2 y la actividad neurotóxica. Más uno. 2015;10(6): e0130189.
114. Borrajo A, Spuch C, Penedo MA, Olivares JM, Agis-Balboa RC. El importante papel de la microglía en los trastornos neurocognitivos asociados al VIH-1-y las vías moleculares implicadas en su patogénesis. Ann Med. 2021;53(1):43–69.
115. Esiri MM, Morris CS, Millard PR. El destino de los oligodendrocitos en la infección por VIH-1. SIDA. 1991;5(9):1081–8.
116. Barateiro A, Brites D, Fernandes A. Desarrollo de oligodendrocitos y mielinización en el neurodesarrollo: mecanismos moleculares en la salud y la enfermedad. Curr Pharm Des. 2016;22(6):656–79.
117. Dheen ST, Kaur C, Ling EA. Activación microglial y sus implicaciones en las enfermedades cerebrales. Curr Med Chem. 2007;14(11):1189–97.
118. Jensen BK, Roth LM, Grinspan JB, Jordan-Sciutto KL. Pérdida de materia blanca y disfunción de oligodendrocitos en el VIH: ¿consecuencia de la infección, de la terapia antirretroviral o de ambas? Res. cerebral. 2019;1724: 146397.
119. Kaul M. Demencia asociada al VIH -1: actualización sobre mecanismos patológicos y enfoques terapéuticos. Opinión actual Neurol. 2009;22(3):315–20.
120. Liu H, Xu E, Liu J, Xiong H. Lesión de oligodendrocitos y patogénesis de los trastornos neurocognitivos asociados al VIH-1-. Ciencia del cerebro. 2016;6(3):23
121. Smith LK, Babcock IW, Minamide LS, Shaw AE, Bamburg JR, Kuhn TB. La interacción directa de la gp120 del VIH con los receptores neuronales CXCR4 y CCR5 induce la patología de los bastones de cofilina-actina a través de un mecanismo dependiente de la proteína priónica celular y de NOX. Más uno. 2021;16(3): e0248309.
122. Fantuzzi L, Spadaro F, Purifcato C, Cecchetti S, Podo F, Belardelli F, Gessani S, Ramoni C. La activación de la fosfolipasa C específica de fosfatidilcolina es necesaria para la secreción de CCL2 impulsada por NF-kB, dependiente de CCR5- provocado en respuesta a la gp120 del VIH-1 en macrófagos primarios humanos. Sangre. 2008;111(7):3355–63.
123. Perl A, Banki K. Control genético y metabólico del potencial transmembrana mitocondrial y la producción intermedia de oxígeno reactivo en la enfermedad del VIH. Señal redox antioxidante. 2000;2(3):551–73.
124. Datta G, Miller NM, Afghah Z, Geiger JD, Chen X. VIH-1 gp120 promueve la exocitosis lisosomal en células de Schwann humanas. Neurociencias de células frontales. 2019;13:329.
125. Keswani SC, Polley M, Pardo CA, Griffin JW, McArthur JC, Hoke A. Los receptores de quimiocinas de células de Schwann median la toxicidad de la gp120 del VIH -1 en las neuronas sensoriales. Ana Neurol. 2003;54(3):287–96.
126. Gottschalk G, Knox K, Roy A. ACE2: En la encrucijada de COVID-19 y el cáncer de pulmón. Representante genético 2021;23: 101077.
127. Campbell F, Archer B, Laurenson-Schafer H, Jinnai Y, Konings F, Batra N, Pavlin B, Vandemaele K, Van Kerkhove MD, Jombart T, et al. Aumento de la transmisibilidad y propagación global de las variantes preocupantes del SARS-CoV-2 a partir de junio de 2021. Euro Surveill. 2021.
128 Rubio-Casillas A, Redwan EM, Uversky VN. SARS-CoV-2: un maestro de la evasión inmune. Biomedicinas. 2022;10(6):1339.
129. Anderson G, Casasanta D, Cocchieri A, D'Agostino F, Zega M, Damiani G, Rega ML. Características diagnósticas de pacientes positivos para SARS-COVID-2-: una revisión rápida y un metanálisis. J Clin Enfermeras. 2021;30(13–14):1826–37.
130. Boehm E, Kronig I, Neher RA, Eckerle I, Vetter P, Kaiser L. Novel SARSCoV-2 variantes: las pandemias dentro de la pandemia. Infectación de Clin Microbiol. 2021;27(8):1109–17.
131. Perrotta F, Matera MG, Cazzola M, Bianco A. Infección respiratoria grave por SARSCoV2: ¿importa el receptor ACE2? Respir Med. 2020;168: 105996.
132. Carcaterra M, Caruso C. Célula epitelial alveolar tipo II como objetivo principal del desarrollo del virus SARS-CoV-2 y COVID-19 a través de la desregulación de la vía NF-Kb: una teoría fisiopatológica. Hipótesis médicas. 2021;146: 110412.
133. Puentes JP, Vladar EK, Huang H, Mason RJ. Respuestas de las células epiteliales respiratorias al SARS-CoV-2 en COVID-19. Tórax. 2022;77(2):203–9.
134. Gottschalk G, Keating JF, Kesler K, Knox K, Roy A. La administración intranasal de ACIS KEPTIDE™ previene la toxicidad aguda inducida por SARS-CoV2-en el modelo de ratón humanizado K18-hACE2 de COVID{{ 5}}: una visión mecanicista del papel profiláctico de KEPTIDE™ en COVID-19. bioRxiv 2020.
135. Zang R, Gómez Castro MF, McCune BT, Zeng Q, Rothlauf PW, Sonnek NM, Liu Z, Brulois KF, Wang X, Greenberg HB, et al. TMPRSS2 y TMPRSS4 promueven la infección por SARS-CoV-2 de enterocitos del intestino delgado humano. Ciencia inmunol. 2020;5(47):eabc3582.
136. Baughn LB, Sharma N, Elhaik E, Sekulic A, Bryce AH, Fonseca R. Dirigirse a TMPRSS2 en la infección por SARS-CoV-2. Mayo Clin Proc. 2020;95(9):1989–99.
137. Ontong P, Prachayasittikul V. Funciones reveladas del hialuronano en COVID grave-19. EXCLI J. 2021;20:117–25.
138. George S, Pal AC, Gagnon J, Timalsina S, Singh P, Vydyam P, Munshi M, Chiu JE, Renard I, Harden CA. Evidencia de proteína espiga del SARS-CoV-2 en la orina de pacientes con COVID-19. medRxiv 2021.
139. Wang HI, Chuang ZS, Kao YT, Lin YL, Liang JJ, Liao CC, Liao CL, Lai MMC, Yu CY. Las pequeñas proteínas estructurales E y M hacen que el pseudovirus SARS-CoV-2 sea más infeccioso y revelan el fenotipo de variantes virales naturales. Int J Mol Ciencia. 2021;22(16):9087.
140. Xie X, Muruato A, Lokugamage KG, Narayanan K, Zhang X, Zou J, Liu J, Schindewolf C, Bopp NE, Aguilar PV, et al. Un clon infeccioso de ADNc del SARS-CoV-2. Microbio huésped celular. 2020;27(5):841–8.
141. Zhang L, Richards A, Barrasa MI, Hughes SH, Young RA, Jaenisch R. El ARN del SARS-CoV-2 con transcripción inversa puede integrarse en el genoma de células humanas cultivadas y expresarse en tejidos derivados de pacientes. . Proc Natl Acad Sci. 2021;118(21): e2105968118.
142. V'Kovski P, Kratzel A, Steiner S, Stalder H, Thiel V. Biología y replicación del coronavirus: implicaciones para el SARS-CoV-2. Nat Rev Microbiol. 2021;19(3):155–70.
143. Finkel Y, Gluck A, Nachshon A, Winkler R, Fisher T, Rozman B, Mizrahi O, Lubelsky Y, Zuckerman B, Slobodin B, et al. El SARS-CoV-2 utiliza una estrategia múltiple para impedir la síntesis de proteínas del huésped. Naturaleza. 2021;594(7862):240–5.
144. Langer-Gould A, Smith JB, Gonzales EG, Castillo RD, Figueroa JG, Ramanathan A, Li BH, Gould MK. Identificación temprana de la tormenta de citoquinas COVID-19 y tratamiento con anakinra o tocilizumab. Int J Infect Dis. 2020;99:291–7.
145. Schett G, Sticherling M, Neurath MF. COVID-19: ¿riesgo de que las citoquinas se dirijan a enfermedades inflamatorias crónicas? Nat Rev Inmunol. 2020;20(5):271–2.
146. Chiappetta S, Sharma AM, Bottino V, Stier C. COVID-19 y el papel de la inflamación crónica en pacientes con obesidad. Int J Obes (Londres). 2020;44(8):1790–2.
147. Butler MJ, Barrientos RM. El impacto de la nutrición en la susceptibilidad al COVID-19 y sus consecuencias a largo plazo. Inmunización del comportamiento cerebral. 2020;87:53–4.
148. Ouedraogo DD, Tiendrebeogo WJS, Kabore F, Ntsiba H. COVID-19, enfermedad reumática inflamatoria crónica y tratamientos antirreumáticos. Clin Rheumatol. 2020;39(7):2069–75.
149. Liu Y, Sawalha AH, Lu Q. COVID-19 y enfermedades autoinmunes. Curr Opin Reumatol. 2021;33(2):155–62.
150. Gunther C, Aschof R, Beissert S. Enfermedades autoinmunes cutáneas durante la pandemia de COVID-19. J Eur Acad Dermatol Venereol. 2020;34(11):e667–70.
151. Chauhan A, Ghoshal S, Pal A. Mayor susceptibilidad a la infección por SARS-CoV2 en pacientes con cáncer oral; Causa y efectos: una hipótesis. Hipótesis médicas. 2020;144: 109987.
152. Khatoon F, Prasad K, Kumar V. Manifestaciones neurológicas de COVID-19: evidencia disponible y un nuevo paradigma. J Neurovirol. 2020;26(5):619–30.
153. Gasmi A, Tippairote T, Mujawdiya PK, Gasmi Benahmed A, Menzel A, Dadar M, Bjorklund G. Afectaciones neurológicas de la infección por SARS-CoV2. Mol Neurobiol. 2021;58(3):944–9.
154. Schirinzi T, Landi D, Liguori C. COVID-19: lidiar con un factor de riesgo potencial para trastornos neurológicos crónicos. J Neurol. 2021;268(4):1171–8.
155. Marshall M. La miseria duradera de los transportistas de larga distancia del coronavirus. Naturaleza. 2020;585(7825):339–41.
156 Fernández-de-Las-Peñas C, Palacios-Cena D, Gómez-Mayordomo V, Cuadrado ML, Florencio LL. Definición de síntomas post-COVID (COVID post-agudo, COVID prolongado, post-COVID persistente): una clasificación integradora. Int J Environ Res Salud Pública. 2021;18(5):2621.
157. Visvabharathy L, Hanson B, Orban Z, Lim PH, Palacio N, Jain R, Liotta EM, Penaloza-MacMaster P, Koralnik IJ. Los portadores de Neuro-COVID exhiben una amplia disfunción en la generación de memoria de las células T y las respuestas a la vacunación. medRxiv 2021.
158. Schmidt C. COVID-19 transportistas de larga distancia. Nat Biotecnología. 2021;39(8):908–13.
159 Crisan Dabija R, Antohe I, Trofor A, Antoniu SA. Corticosteroides en la infección por SARSCOV2: certezas e incertidumbres en la práctica clínica. Experto Rev Anti Infect Ther. 2021;19:1–10.
160. Zanin L, Saraceno G, Panciani PP, Renisi G, Signorini L, Migliorati K, Fontanella MM. El SARS-CoV-2 puede inducir lesiones desmielinizantes en el cerebro y la columna. Acta Neurochir (Viena). 2020;162(7):1491–4.
161 Ismail II, Salama S. Asociación de desmielinización del SNC e infección por COVID-19: una revisión sistemática actualizada. J Neurol. 2021;269:541.
162. Zoghi A, Ramezani M, Roozbeh M, Darazam IA, Saharaian MA. Un caso de posible evento desmielinizante atípico del sistema nervioso central después de COVID-19. Trastorno de la relación esclerótica múltiple. 2020;44: 102324.
163. Shabani Z. Desmielinización como resultado de una respuesta inmune en pacientes con COVID-19. Acta Neurol Belg. 2021;121(4):859–66.
164. Solomon T. Infección neurológica por SARS-CoV-2: la historia hasta ahora. Nat Rev Neurol. 2021;17(2):65–6.
165. Olivarria GM, Cheng Y, Furman S, Pachow C, Hohsfeld LA, Smith-Geater C, Miramontes R, Wu J, Burns MS, Tsourmas KI et al. Microglia no restringe la replicación del SARS-CoV-2 después de la infección del sistema nervioso central de ratones transgénicos K18-hACE2. bioRxiv 2021.
166. Zhang BZ, Chu H, Han S, Shuai H, Deng J, Hu YF, Gong HR, Lee AC-Y, Zou Z, Yau T, et al. El SARS-CoV-2 infecta células progenitoras neuronales y organoides cerebrales humanos. Resolución celular. 2020;30(10):928–31.
167. Song E, Zhang C, Israelow B, Lu-Culligan A, Prado AV, Skriabine S, Lu P, Weizman OE, Liu F, Dai Y, et al. Neuroinvasión del SARS-CoV-2 en cerebro humano y de ratón. J Exp Med. 2021.
168. Singh KK, Chaubey G, Chen JY, Suravajhala P. Decodificación del secuestro del SARS-CoV-2 de las mitocondrias del huésped en la patogénesis del COVID-19. Soy J Physiol Cell Physiol. 2020;319(2):C258-c267.
169. Yoshinari S, Hamano S, Ito T, Eto Y. Imágenes ponderadas por difusión por resonancia magnética de encefalopatía asociada con infecciones por herpesvirus humano 6. No a Hattatsu. 2005;37(5):374–9.
170. Zhang N, Zuo Y, Jiang L, Peng Y, Huang X, Zuo L. El virus de Epstein-Barr y las enfermedades neurológicas. Frente Mol Biosci. 2021;8: 816098.
171. Cavrois M, Banerjee T, Mukherjee G, Raman N, Hussien R, Rodríguez BA, Vásquez J, Spitzer MH, Lazarus NH, Jones JJ, et al. Análisis citométrico masivo de la entrada, replicación y remodelación del VIH en células T CD4+ tisulares. Representante celular 2017;20(4):984–98.
172. Shen XR, Geng R, Li Q, Chen Y, Li SF, Wang Q, Min J, Yang Y, Li B, Jiang RD, et al. ACE2-infección independiente de linfocitos T por SARSCoV-2. Objetivo de transducción de señal Ther. 2022;7(1):83.
173. Song P, Li W, Xie J, Hou Y, You C. Tormenta de citocinas inducida por SARS-CoV-2. Clin Chim Acta. 2020;509:280–7.
174. Yan L, Jayaram M, Chithanathan K, Zharkovsky A, Tian L. Activación microglial específica del sexo y expresión del receptor SARS-CoV-2 inducida por estrés crónico impredecible. Neurociencias de células frontales. 2021;15: 750373.
175. Gatti P, Ilamathi HS, Todkar K, Germain M. Estrategias de supervivencia y replicación viral dirigidas a mitocondrias, prospectivas en SARS-CoV-2. Frente Farmacéutico. 2020;11: 578599.
176. Dharancy S, Malapel M, Perlemuter G, Roskams T, Cheng Y, Dubuquoy L, Podevin P, Conti F, Canva V, Philippe D, et al. Deterioro de la expresión del receptor alfa activado por el proliferador de peroxisomas durante la infección por el virus de la hepatitis C. Gastroenterología. 2005;128(2):334–42.
177. Zhang C, Song JW, Huang HH, Fan X, Huang L, Deng JN, Tu B, Wang K, Li J, Zhou MJ, et al. El inflamasoma NLRP3 induce la pérdida de células T CD4+ en pacientes con infección crónica por VIH-1-. J Clin invertir. 2021;131(6):e138861.
178. Santos A, Póvoa P, Paixão P, Mendonça A, Taborda-Barata L. Cambios en la vía glucolítica en la infección por SARS-COV 2 y su importancia para comprender la gravedad de COVID-19. Química frontal. 2021;9:685196.
179 Fluge O, Tronstad KJ, Mella O. Patomecanismos y posibles intervenciones en la encefalomielitis miálgica/síndrome de fatiga crónica (EM/SFC). J Clin invertir. 2021.
180. Natelson BH, Weaver SA, Tseng CL, Ottenweller JE. Anomalías del líquido cefalorraquídeo en pacientes con síndrome de fatiga crónica. Clin Diagn Lab Inmunol. 2005;12(1):52–5.
181. Hornig M, Gottschalk CG, Eddy ML, Che X, Ukaigwe JE, Peterson DL, Lipkin WI. Análisis de la red inmune del líquido cefalorraquídeo en encefalomielitis miálgica/síndrome de fatiga crónica con presentaciones atípicas y clásicas. Psiquiatría transl. 2017;7(4): e1080.
182. Hornig M, Gottschalk G, Peterson DL, Knox KK, Schultz AF, Eddy ML, Che X, Lipkin WI. Análisis de la red de citocinas del líquido cefalorraquídeo en la encefalomielitis miálgica/síndrome de fatiga crónica. Psiquiatría Mol. 2016;21(2):261–9.
183. Peterson D, Brenu EW, Gottschalk G, Ramos S, Nguyen T, Staines D, Marshall-Gradisnik S. Citocinas en el líquido cefalorraquídeo de pacientes con síndrome de fatiga crónica/encefalomielitis miálgica. Mediat Infamm. 2015;2015: 929720.
184. Felger JC, Cole SW, Pace TW, Hu F, Woolwine BJ, Doho GH, Raison CL, Miller AH. Firmas moleculares de células mononucleares de sangre periférica durante el tratamiento crónico con interferón alfa: relación con la depresión y la fatiga. Psicología Médica. 2012;42(8):1591–603.
185. Hornig M, Montoya JG, Klimas NG, Levine S, Felsenstein D, Bateman L, Peterson DL, Gottschalk CG, Schultz AF, Che X, et al. Las firmas inmunitarias plasmáticas distintas en EM/SFC están presentes en las primeras etapas del curso de la enfermedad. Ciencia avanzada. 2015.
186. Maes M. Cascadas de estrés inflamatorio, oxidativo y nitrosativo como nuevos objetivos farmacológicos en la encefalomielitis miálgica y el síndrome de fatiga crónica. Mod Tendencias Farmacéuticas. 2013;28:162–74.
187. Mandarano AH, Maya J, Giloteaux L, Peterson DL, Maynard M, Gottschalk CG, Hanson MR. Los pacientes con encefalomielitis miálgica/síndrome de fatiga crónica presentan alteraciones del metabolismo de las células T y de las asociaciones de citocinas. J Clin Investig. 2020;130(3):1491–505.
188. Montoya JG, Holmes TH, Anderson JN, Maecker HT, Rosenberg-Hasson Y, Valencia IJ, Chu L, Younger JW, Tato CM, Davis MM. Firma de citoquinas asociada con la gravedad de la enfermedad en pacientes con síndrome de fatiga crónica. Proc Natl Acad Sci US A. 2017;114(34): E7150–8.
189. Morris G, Maes M. El aumento del factor nuclear kappaB y la pérdida de p53 son mecanismos clave en la encefalomielitis miálgica/síndrome de fatiga crónica (EM/SFC). Hipótesis médicas. 2012;79(5):607–13.
190. Gottschalk G, Peterson D, Knox K, Maynard M, Whelan RJ, Roy A. El ATG13 elevado en suero de pacientes con EM/SFC estimula la respuesta al estrés oxidativo en las células microgliales mediante la activación del receptor de productos finales de glicación avanzada (RAGE) . Neurociencias de células Mol. 2022;120: 103731.
191. Roy A, Rangasamy SB, Kundu M, Pahan K. La administración del gen BPOZ-2 mejora la alfa-sinucleinopatía en el modelo de ratón transgénico A53T de la enfermedad de Parkinson. Representante de ciencia ficción 2016;6(1):1–14.
192. Sánchez-Guajardo V, Tentillier N, Romero-Ramos M. La relación entre alfa-sinucleína y microglía en la enfermedad de Parkinson: desarrollos recientes. Neurociencia. 2015;302:47–58.
193. Austin SA, Floden AM, Murphy EJ, Combs CK. La expresión de alfa-sinucleína modula el fenotipo de activación microglial. J Neurosci de J Soc Neurosci. 2006;26(41):10558–63.
194. Kim C, Ho DH, Suk JE, You S, Michael S, Kang J, Joong Lee S, Masliah E, Hwang D, Lee HJ, et al. La alfa-sinucleína oligomérica liberada por neuronas es un agonista endógeno de TLR2 para la activación paracrina de la microglía. Comuna Nacional. 2013;4:1562.
195. Samuel F, Flavin WP, Iqbal S, Pacelli C, Sri Renganathan SD, Trudeau LE, Campbell EM, Fraser PE, Tandon A. Efectos de la fosforilación de serina 129 sobre la agregación de alfa-sinucleína, la asociación de membrana y la internalización. J Biol Chem. 2016;291(9):4374–85.
196. Tanita K, Hoshino A, Imadome KI, Kamiya T, Inoue K, Okano T, Yeh TW, Yanagimachi M, Shiraishi A, Ishimura M, et al. Trastorno linfoproliferativo de células T δ asociado al virus de Epstein-Barr asociado con una mutación hipomórfica de IL2RG. Pediatra frontal. 2019;7:15.
197. Phan TL, Pritchett JC, Leifer C, Zerr DM, Koelle DM, Di Luca D, Lusso P. Infección por HHV-6B, reconstitución de células T y enfermedad de injerto contra huésped después del trasplante de células madre hematopoyéticas . Transp. de médula ósea. 2018;53(12):1508–17.
198. Douek DC, Brenchley JM, Betts MR, Ambrozak DR, Hill BJ, Okamoto Y, Casazza JP, Kuruppu J, Kunstman K, Wolinsky S, et al. El VIH infecta preferentemente a las células T CD4+ específicas del VIH. Naturaleza. 2002;417(6884):95–8.
199. Rambukkana A, Kunz S, Min J, Campbell KP, Oldstone MBA. Dirigirse a las células de Schwann mediante una infección arenaviral no lítica inhibe selectivamente la mielinización. Proc Natl Acad Sci. 2003;100(26):16071–6.
Nota del editor
Springer Nature se mantiene neutral sobre reclamos jurisdiccionales en mapas publicados y afiliaciones institucionales.
【Contacto】Correo electrónico: george.deng@wecistanche.com / WhatsApp:008613632399501/Wechat:13632399501


